胆道闭锁
    症状与病因

    2026 年 9 月 26 日

    概述

    胆道闭锁是一种累及新生儿和婴儿的罕见肝脏状况。胆道闭锁发生在胆管发炎并阻塞或是未能正常发育的情况下。胆管是将消化液(胆汁)从肝脏输送到小肠的细管。胆汁无法排出肝脏就会积聚并导致肝损伤和瘢痕形成,最终发展为进行性严重瘢痕形成(称为肝硬化)。

    每 10,000 到 20,000 名活产儿中约有 1 例患胆道闭锁,这也是儿童肝移植的主要原因。患有胆道闭锁的婴儿出生时通常看起来是健康的。患病的第一个体征通常是眼睛和皮肤发黄(称为黄疸),以及持续超过两周的灰白色大便。

    胆道闭锁婴儿应接受葛西手术。该手术又称肝门空肠吻合术。这项医疗程序可以帮助缓解胆汁积聚,减缓肝损伤,但并不能治愈胆道闭锁。出生后尽早进行这项手术效果最佳,最好是在出生后 60 天内进行。手术越早,预后越好。

    虽然许多患儿最终仍需接受肝移植,但成功的葛西手术可以将该需求推迟多年。有些患者可能无需肝移植也能长大成人。

    类型

    医疗护理专业人员有时将胆道闭锁描述为综合征型或非综合征型,具体取决于是否存在其他出生缺陷。

    • 综合征型胆道闭锁。 部分患有胆道闭锁的婴儿还伴有其他结构性问题,例如心脏缺陷、脾脏问题或肠道结构异常。这些婴儿可能需要进行额外的检查,以及针对这些状况的专业医疗护理。
    • 非综合征型胆道闭锁。 大多数情况下,胆道闭锁不伴有其他畸形。

    医疗护理专业人员根据葛西分型所描述的胆管阻塞部位,对胆道闭锁进行分类:

    • 1 型。 胆总管(有时也被称为总胆管)堵塞。但肝脏内的胆管部分依然通畅。
    • 2 型。 阻塞位置较高,发生在左右胆管的汇合处。但肝脏内的较小胆管依然通畅。
    • 3 型。 肝门部(即胆汁离开肝脏处)胆管阻塞,肝外胆管系统也完全阻塞。这是最常见、最严重的类型。

    了解胆道闭锁的类型,有助于医疗护理专业人员确定哪种治疗方法可能会带来最佳预后。

    症状

    胆道闭锁的症状通常在出生后几周内出现。大多数婴儿在出生时看起来很健康。但如果胆汁在肝脏内淤积,就会逐渐出现疾病体征。症状通常在 2 至 8 周之间出现。

    胆道闭锁的常见症状包括:

    • 出生后持续超过两周的黄疸。 这是最早、最可靠的预警信号之一。典型的新生儿黄疸会随肝脏发育而消退;胆道闭锁引起的黄疸与之不同,是由胆汁不能正常排出肝脏所致。症状不会改善,而且颜色可能加深。
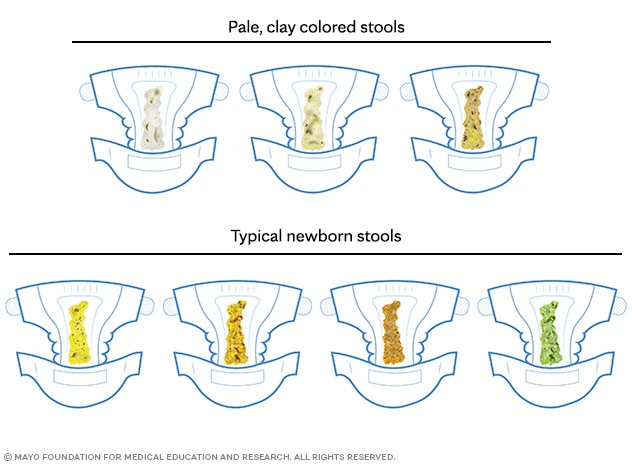
    • 灰白色、灰色或白色的大便。 胆汁使大便呈典型的棕色,因此如果胆汁流动受阻,大便颜色会变浅或呈陶土色。父母们通常描述为“油灰色”大便。
    • 小便黄赤。 由于胆红素在血液中积聚,因此会进入尿液,使尿液呈深色或茶色。
    • 腹部肿胀或肝脏僵硬。 如果胆道闭锁未能及早查出且未能及时施行葛西手术,肝脏和脾脏可能出现肿大。
    • 体重增长不足或易激惹。 随着肝功能下降,婴儿可能出现喂养不良或体重不增长。
    新生儿典型大便颜色与胆道闭锁引起的浅色大便

    新生儿典型大便与胆道闭锁引起的浅色大便

    健康新生儿的大便通常呈黄色、绿色或棕色。浅色、陶土色的大便可能提示胆汁无法到达肠道。这可能是胆道闭锁或其他肝脏问题的早期预警体征。

    胆道闭锁与婴儿黄疸有何不同?

    典型新生儿黄疸由胆红素短暂积聚所致,可自行消退。胆道闭锁引起的黄疸则是因胆管阻塞和持续性肝损伤所致。如果出现皮肤和眼睛持续发黄、大便灰白和小便黄赤,务必立即开展医学评估。由于许多健康婴儿在生命早期也会出现轻度黄疸,因此识别黄疸持续不退或加重情况至关重要。

    病因

    科学家们尚不清楚胆道闭锁的确切病因,但研究表明,胆道闭锁可能起始于胎儿期。没有证据表明胆道闭锁系遗传所致,也没有证据显示其与父母任何一方在孕期的行为相关。而且,胆道闭锁患者不会把这种状况遗传给自己的下一代。

    研究人员认为,胆道闭锁可能由多种因素共同引起。其中包括妊娠期胆管发育异常和某些基因,还可能与影响子宫内胎儿的感染或毒素有关。较为常见的类型发生于出生后前几周看起来健康的婴儿。还有一种不太常见的类型则通常伴发其他出生缺陷,例如心脏或脾脏问题。这种类型被称为胚胎性胆道闭锁。又称综合征性胆道闭锁。

    风险因素

    尚且没有经过证实且一致的风险因素可以预测哪些婴儿会患胆道闭锁。大多数病例具有偶发性。也就是说,胆道闭锁以纯属偶然的方式发生在其他方面健康且没有家族史或确切病因的婴儿身上。

    1. Harpavat S, et al. Guidance for the primary care provider in identifying infants with biliary atresia by 2-4 weeks of life: Clinical report. Pediatrics. 2025;155:e2024043210.
    2. Bezerra JA, et al. Biliary atresia. https://www.uptodate.com/contents/search. Accessed Oct. 14, 2025.
    3. Elsevier Point of Care. Clinical Overview: Biliary atresia. https://www.clinicalkey.com. Accessed Oct. 14, 2025.
    4. Guandalini S, et al., eds. Biliary atresia. In: Essential Pediatric Gastroenterology, Hepatology, and Nutrition. 2nd ed. McGraw Hill; 2025. https://accesspediatrics.mhmedical.com. Accessed Oct. 14, 2025.
    5. Wells RG, ed. The hepatobiliary system. In: Diagnostic Imaging of Infants and Children. McGraw Hill; 2013. https://accesspediatrics.mhmedical.com. Accessed Oct. 14, 2025.
    6. Gleason CA, et al., eds. Disorders of the liver. In: Avery's Diseases of the Newborn. 11th ed. Elsevier; 2024. https://www.clinicalkey.com. Accessed Oct. 14, 2025.
    7. Martin RJ, et al., eds. Neonatal jaundice and liver disease. In: Fanaroff and Martin's Neonatal-Perinatal Medicine: Diseases of the Fetus and Infant. 12th ed. Elsevier; 2025. https://www.clinicalkey.com. Accessed Oct. 14, 2025.
    8. Tyler DS, et al., eds. Pediatric surgery. In: Sabiston Textbook of Surgery: The Biological Basis of Modern Surgical Practice. 22nd ed. Elsevier; 2026. https://www.clinicalkey.com. Accessed Oct. 14, 2025.
    9. Rumack CM, et al., eds. The pediatric liver and spleen. In: Diagnostic Ultrasound. 6th ed. Elsevier; 2024. https://www.clinicalkey.com. Accessed Oct. 14, 2025.
    10. Biliary atresia. Children's Liver Disease Foundation. https://childliverdisease.org/liver-information/childhood-liver-conditions/biliary-atresia/. Accessed Oct. 28, 2025.
    11. Upton AM, et al. An ultrasound approach to visualize the "duct at the hilum" in infants undergoing evaluation for biliary atresia. Journal of Pediatric Gastroenterology and Nutrition. 2025; doi:10.1002/jpn3.70081.
    12. Medical review (expert opinion). Mayo Clinic. Nov. 1, 2025.

    CON-20203920

    一份馈赠,无穷力量——今天就来伸出援手!

    您的捐赠可以抵税。请您慷慨解囊,和我们一起进行尖端研究和医护,共同推动医学的改变。