Esclerosis lateral amiotrófica Síntomas y causas
Descripción general
La esclerosis lateral amiotrófica es una enfermedad del sistema nervioso que afecta las células nerviosas del cerebro y la médula espinal. Esta enfermedad lleva a debilidad muscular y otros síntomas que empeoran con el tiempo.
La esclerosis lateral amiotrófica a menudo comienza con espasmos y debilidad muscular en un brazo o una pierna, dificultad para tragar o para hablar. Con el tiempo, afecta los músculos necesarios para moverse, hablar, comer y respirar. No existe cura para esta enfermedad mortal, pero la investigación en nuevas terapias continúa.
La esclerosis lateral amiotrófica también se conoce como enfermedad de Lou Gehrig, por el jugador de béisbol al que se le diagnosticó esta enfermedad. En la mayoría de los casos, se desconoce la causa exacta. Sin embargo, en un porcentaje bajo de personas, la esclerosis lateral amiotrófica se hereda del padre o de la madre.
Síntomas
Los síntomas de la esclerosis lateral amiotrófica varían de una persona a otra y empeoran con el tiempo. Dependen de las células nerviosas afectadas. La esclerosis lateral amiotrófica suele comenzar con debilidad muscular que se disemina y empeora con el tiempo.
Primeros síntomas de esclerosis lateral amiotrófica
A menudo, esta enfermedad se manifiesta con síntomas leves que al principio pueden ser difíciles de detectar. Los primeros síntomas pueden ser los siguientes:
- Dificultad para caminar o para hacer las actividades diarias habituales.
- Tropezones y caídas.
- Debilidad en las piernas, los pies o los tobillos.
- Debilidad o torpeza en las manos.
- Dificultad para hablar o problemas para tragar.
- Calambres y espasmos musculares acompañados de debilidad en los brazos, en los hombros o en la lengua.
- Llanto, risa o bostezos en momentos inapropiados.
- Cambios en el comportamiento o en la forma de pensar.
La esclerosis lateral amiotrófica suele comenzar en las manos, los pies, los brazos o las piernas. Luego se extiende a otras partes del cuerpo. Los músculos se debilitan a medida que mueren más células nerviosas. Con el tiempo, esto afecta la masticación, la deglución, el habla y la respiración; y puede derivar en complicaciones graves con el paso del tiempo.
Por lo general, no hay dolor en las etapas tempranas de la esclerosis lateral amiotrófica, y el dolor es poco común en las etapas avanzadas. La ELA no suele afectar la función de la vejiga ni los sentidos, como el gusto, el olfato, el tacto y la audición.
Causas
En la mayoría de los casos, la causa de la esclerosis lateral amiotrófica se desconoce. Se detecta una causa genética en aproximadamente el 10 % de las personas con esclerosis lateral amiotrófica.
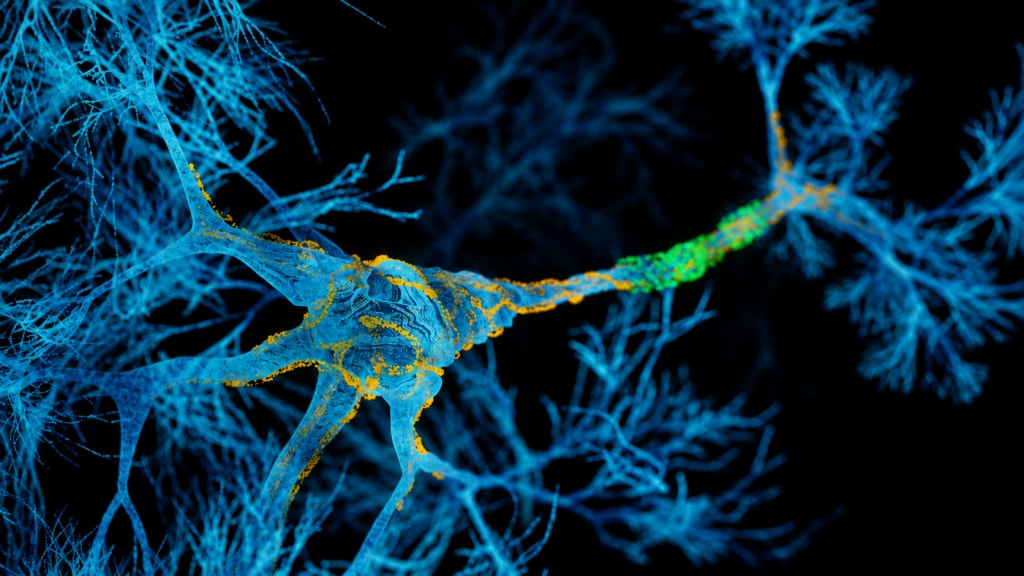
La esclerosis lateral amiotrófica afecta las células nerviosas que permiten los movimientos voluntarios de los músculos, como para caminar y hablar. Estas células nerviosas se llaman neuronas motoras. Un grupo, llamado neuronas motoras superiores, se extiende desde el cerebro hasta la médula espinal. El segundo grupo, llamado neuronas motoras inferiores, se extiende desde la médula espinal hasta los músculos de todo el cuerpo.
La esclerosis lateral amiotrófica hace que los dos grupos de neuronas motoras se deterioren progresivamente y luego mueran. Cuando las neuronas motoras se dañan, dejan de enviar mensajes a los músculos, por lo que estos no pueden funcionar.
Los investigadores continúan estudiando las posibles causas de la esclerosis lateral amiotrófica. Puede ser ocasionada por una combinación de factores genéticos y ambientales.
Factores de riesgo
Algunos de los factores de riesgo de la esclerosis lateral amiotrófica son:
- La genética. En aproximadamente el 10 % de las personas con esclerosis lateral amiotrófica, un gen relacionado con la enfermedad se heredó de un familiar. Esto se conoce como esclerosis lateral amiotrófica hereditaria. La mayoría de los hijos de personas con esclerosis lateral amiotrófica hereditaria tienen un 50 % de probabilidades de heredar el gen.
- Edad. El riesgo aumenta después de los 75 años. La esclerosis lateral amiotrófica es más común en personas de 60 a 85 años.
- Sexo asignado al nacer. La esclerosis lateral amiotrófica es más común en hombres que en mujeres menores de 65 años. Esta diferencia desaparece después de los 70 años.
- Hábito de fumar. Las pruebas demuestran que fumar es un factor de riesgo ambiental de la esclerosis lateral amiotrófica. Las mujeres que fuman parecen tener un riesgo aún mayor, especialmente después de la menopausia.
- Exposición a toxinas ambientales. Algunas pruebas sugieren que la exposición al plomo o a otras sustancias en el lugar de trabajo o en casa podría estar relacionada con la esclerosis lateral amiotrófica. Si bien se hicieron muchos estudios, no se pudo relacionar de manera clara una sustancia en particular con esta enfermedad.
- Servicio militar. Los estudios indican que las personas que han formado parte del servicio militar tienen riesgo más alto para esta enfermedad. No está claro qué factor del servicio militar podría desencadenarla. Podría ser la exposición a determinados metales o sustancias químicas, lesiones traumáticas, infecciones virales o esfuerzo intenso.
De Mayo Clinic a tu buzón
Complicaciones
A medida que la esclerosis lateral amiotrófica avanza, algunas de las complicaciones pueden ser las siguientes:
Problemas para respirar
Con el tiempo, la esclerosis lateral amiotrófica debilita los músculos que sirven para respirar. Las personas que tienen esclerosis lateral amiotrófica podrían necesitar un dispositivo, como un respirador, para respirar de noche. Este dispositivo se puede usar con una máscara que se coloca sobre la nariz, sobre la boca o sobre ambas. Se parece a los equipos que usan para dormir las personas que tienen apnea del sueño.
Algunas personas con esclerosis lateral amiotrófica avanzada optan por que les hagan una traqueostomía. Esta consiste en crear un orificio mediante una intervención quirúrgica en la parte delantera del cuello hasta llegar a la tráquea. El respirador se puede usar con una traqueostomía en lugar de una mascarilla.
La causa más frecuente de muerte para las personas con esclerosis lateral amiotrófica es la insuficiencia respiratoria. Las personas con esta enfermedad a menudo viven de 3 a 5 años desde el momento en que comienzan los síntomas. Sin embargo, otras viven de 10 años o más.
Dificultad para hablar
La mayoría de las personas con ELA presentan debilidad en los músculos que se usan para el habla. Al comienzo, hablan más despacio y, a veces, pronuncian mal las palabras. Luego, les resulta más difícil hablar con claridad. Con el tiempo, otras personas tal vez tengan problemas para comprender lo que se les dice. En este punto, muchas personas usan métodos alternativos y tecnología para comunicarse.
Problemas para comer
Las personas con ELA pueden tener debilidad en los músculos que participan en la deglución, Esto puede derivar en desnutrición y deshidratación. También tienen más riesgo de que entren alimentos, líquidos o saliva en los pulmones, lo que puede causar neumonía. Una sonda de alimentación puede reducir estos riesgos y asegurar una hidratación y nutrición adecuadas.
Demencia
Algunas personas con esclerosis lateral amiotrófica tienen problemas con el lenguaje y para tomar decisiones. Con el tiempo, a algunas les diagnostican un tipo de demencia llamado demencia frontotemporal.
Prevención
No hay manera de prevenir la esclerosis lateral amiotrófica. Los expertos no conocen con exactitud qué causa la enfermedad en la mayoría de las personas. Los investigadores están estudiando activamente los genes y otros factores relacionados con la esclerosis lateral amiotrófica.


CON-20197161
Mayo Clinic no respalda empresas ni productos. Los ingresos por publicidad respaldan nuestra misión sin fines de lucro.
Avisos comerciales y patrocinio
Publicaciones de Mayo Clinic
Consulta estos éxitos de venta y ofertas especiales en libros y boletines informativos de Publicaciones de Mayo Clinic.
