Enfermedad de Creutzfeldt-Jakob Síntomas y causas
Descripción general
La enfermedad de Creutzfeldt-Jakob es un trastorno cerebral poco frecuente que deriva en demencia. Esta afección pertenece a un grupo de enfermedades humanas y animales que se conoce como trastornos por priones. Los síntomas de la enfermedad de Creutzfeldt-Jakob pueden ser parecidos a los de la enfermedad de Alzheimer. Sin embargo, la enfermedad de Creutzfeldt-Jakob suele empeorar mucho más rápido y llevar a la muerte.
La enfermedad de Creutzfeldt-Jakob captó la atención pública en la década de 1990, cuando algunas personas en el Reino Unido contrajeron una forma de esta enfermedad. Desarrollaron la variante de la enfermedad de Creutzfeldt-Jakob tras comer carne de vacas afectadas por la enfermedad. Sin embargo, la mayoría de los casos de esta enfermedad no se han relacionado con el consumo de carne de res.
Todos los tipos de la enfermedad de Creutzfeldt-Jakob son graves, pero muy poco frecuentes. Cada año se diagnostican entre 1 y 2 casos de la enfermedad de Creutzfeldt-Jakob por cada millón de personas en todo el mundo. La enfermedad afecta con más frecuencia a los adultos mayores.
Síntomas
La enfermedad de Creutzfeldt-Jakob se caracteriza por cambios en las capacidades mentales. Los síntomas empeoran rápido, por lo general, dentro de varias semanas o unos meses. Los siguientes son algunos síntomas iniciales:
- Cambios en la personalidad
- Pérdida de la memoria
- Pensamiento alterado
- Visión borrosa o ceguera
- Insomnio
- Problemas de coordinación
- Dificultad para hablar
- Dificultad para tragar
- Movimientos bruscos repentinos
La muerte suele ocurrir en el plazo de un año. En general, las personas con la enfermedad de Creutzfeldt-Jakob mueren por problemas médicos relacionados con la enfermedad. Estos pueden incluir dificultad para tragar, caídas, problemas cardíacos, insuficiencia pulmonar, neumonía u otras infecciones.
En las personas con la variante de la enfermedad de Creutzfeldt-Jakob, los cambios en las capacidades mentales pueden ser más notables al inicio de la enfermedad. En muchos casos, las personas presentan demencia con el avance de la enfermedad. Los síntomas de demencia incluyen la pérdida de la capacidad para pensar, razonar y recordar.
La variante de la enfermedad de Creutzfeldt-Jakob afecta a las personas a una edad más temprana que la enfermedad de Creutzfeldt-Jakob. La variante de esta enfermedad parece durar entre 12 y 14 meses.
Otro tipo poco común de la enfermedad por priones se denomina prionopatía variable sensible a proteasas. Puede imitar otros tipos de demencia. Puede ocasionar cambios en las capacidades mentales y problemas para hablar y pensar. El curso de la enfermedad es más extenso que el de otras enfermedades por priones, dura aproximadamente 24 meses.
Causas
La enfermedad de Creutzfeldt-Jakob y algunas afecciones relacionadas parecen ser el resultado de cambios en un tipo de proteína llamada prion. Estas proteínas normalmente se producen en el cuerpo. Pero, cuando se encuentran con priones infecciosos, se pliegan y adquieren otra forma que no es normal. Pueden propagarse y afectar los procesos del cuerpo.

Cómo se pliegan los priones
Los priones son proteínas que se producen de manera natural en el cerebro de los animales y de las personas. Por lo general, estas proteínas son inofensivas; sin embargo, cuando se deforman, pueden causar enfermedades devastadoras, como la encefalopatía espongiforme bovina en el ganado vacuno y la enfermedad de Creutzfeldt-Jakob en los seres humanos.
¿Cómo se desarrolla la enfermedad de Creutzfeldt-Jakob?
El riesgo de contraer la enfermedad de Creutzfeldt-Jakob es bajo. La enfermedad no se puede contagiar a través de la tos ni de los estornudos. Tampoco se puede contagiar a través del contacto físico o sexual. La enfermedad de Creutzfeldt-Jakob puede desarrollarse de tres formas:
- Esporádicamente. La mayoría de las personas con la enfermedad de Creutzfeldt-Jakob desarrolla la enfermedad sin motivo aparente. Este tipo, llamado enfermedad de Creutzfeldt-Jakob espontánea o enfermedad de Creutzfeldt-Jakob esporádica, se da en la mayoría de los casos.
-
Hereditaria. Menos del 15 % de las personas con la enfermedad de Creutzfeldt-Jakob tiene antecedentes familiares. Es posible que tengan un resultado positivo para cambios genéticos por la enfermedad. Este tipo de la enfermedad se conoce como enfermedad de Creutzfeldt-Jakob hereditaria.
Los cambios en un gen llamado PRNP que produce la proteína priónica causan los tipos genéticos de la enfermedad. Entre los tipos genéticos poco frecuentes también se encuentra el síndrome de Gerstmann-Straüssler-Scheinker. Este síndrome causa problemas de movimiento y cognición. Suele afectar a personas de entre 40 y 50 años. Otro tipo genético poco frecuente es el insomnio familiar letal. Esto causa incapacidad para dormir y cambios en la memoria y el pensamiento.
-
Por contaminación. Una pequeña cantidad de personas han desarrollado la enfermedad de Creutzfeldt-Jakob como resultado de procedimientos médicos. Un ejemplo de estos procedimientos son las inyecciones de hormona del crecimiento humana hipofisaria de una fuente infectada. También incluyeron trasplantes de córnea y piel de personas con la enfermedad de Creutzfeldt-Jakob. Los centros médicos han cambiado sus procedimientos para eliminar estos riesgos.
Además, unas pocas personas han desarrollado la enfermedad de Creutzfeldt-Jakob tras una cirugía cerebral con instrumentos contaminados. Esto ocurrió porque los métodos de limpieza habituales no destruyen los priones que causan la enfermedad. En la actualidad, los instrumentos que pueden haberse contaminado con la enfermedad de Creutzfeldt-Jakob se destruyen.
Los casos relacionados con procedimientos médicos se conocen como enfermedad de Creutzfeldt-Jakob iatrogénica.
Una pequeña cantidad de personas ha desarrollado la variante de la enfermedad de Creutzfeldt-Jakob por comer carne de res contaminada. La variante de la enfermedad de Creutzfeldt-Jakob está relacionada con comer carne de res que proviene de ganado infectado con la enfermedad de las vacas locas. La enfermedad de las vacas locas se conoce como encefalopatía espongiforme bovina.
Factores de riesgo
La mayoría de los casos de enfermedad de Creutzfeldt-Jakob se producen por razones desconocidas. Por lo tanto, los factores de riesgo no se pueden identificar. Sin embargo, existen algunos factores que parecen estar relacionados con diferentes tipos de enfermedad de Creutzfeldt-Jakob.
- Edad. La enfermedad de Creutzfeldt-Jakob esporádica tiende a desarrollarse tardíamente en la vida, generalmente alrededor de los 60 años. El comienzo de la enfermedad de Creutzfeldt-Jakob hereditaria ocurre un poco antes. Y la variante de la enfermedad de Creutzfeldt-Jakob ha afectado a personas mucho más jóvenes, generalmente pasados los 20 años.
- Genética. Las personas con la enfermedad de Creutzfeldt-Jakob hereditaria tienen cambios genéticos que causan la enfermedad. Para desarrollar este tipo de la enfermedad, un niño debe tener una copia del gen que la causa. Tanto el padre como la madre pueden transmitir el gen. Si lo tiene, la probabilidad de pasárselo a sus hijos es del 50 %.
-
Exposición a tejido contaminado. Las personas que recibieron hormona humana del crecimiento que estaba infectada pueden tener riesgo para la enfermedad de Creutzfeldt-Jakob iatrogénica. Recibir un trasplante del tejido que recubre el cerebro, llamado duramadre, de un donante con la enfermedad de Creutzfeldt-Jakob también puede poner a una persona en riesgo para la enfermedad de Creutzfeldt-Jakob iatrogénica.
El riesgo de contraer la variante de la enfermedad de Creutzfeldt-Jakob por comer carne de res que está contaminada es muy bajo. En los países que han implementado medidas eficaces de salud pública, el riesgo es prácticamente inexistente. La caquexia crónica es una enfermedad por priones que afecta a ciervos, renos y alces. Se ha detectado en algunas zonas de América del Norte. Hasta la fecha, no se han documentado casos de caquexia crónica que hayan causado enfermedades en los humanos.
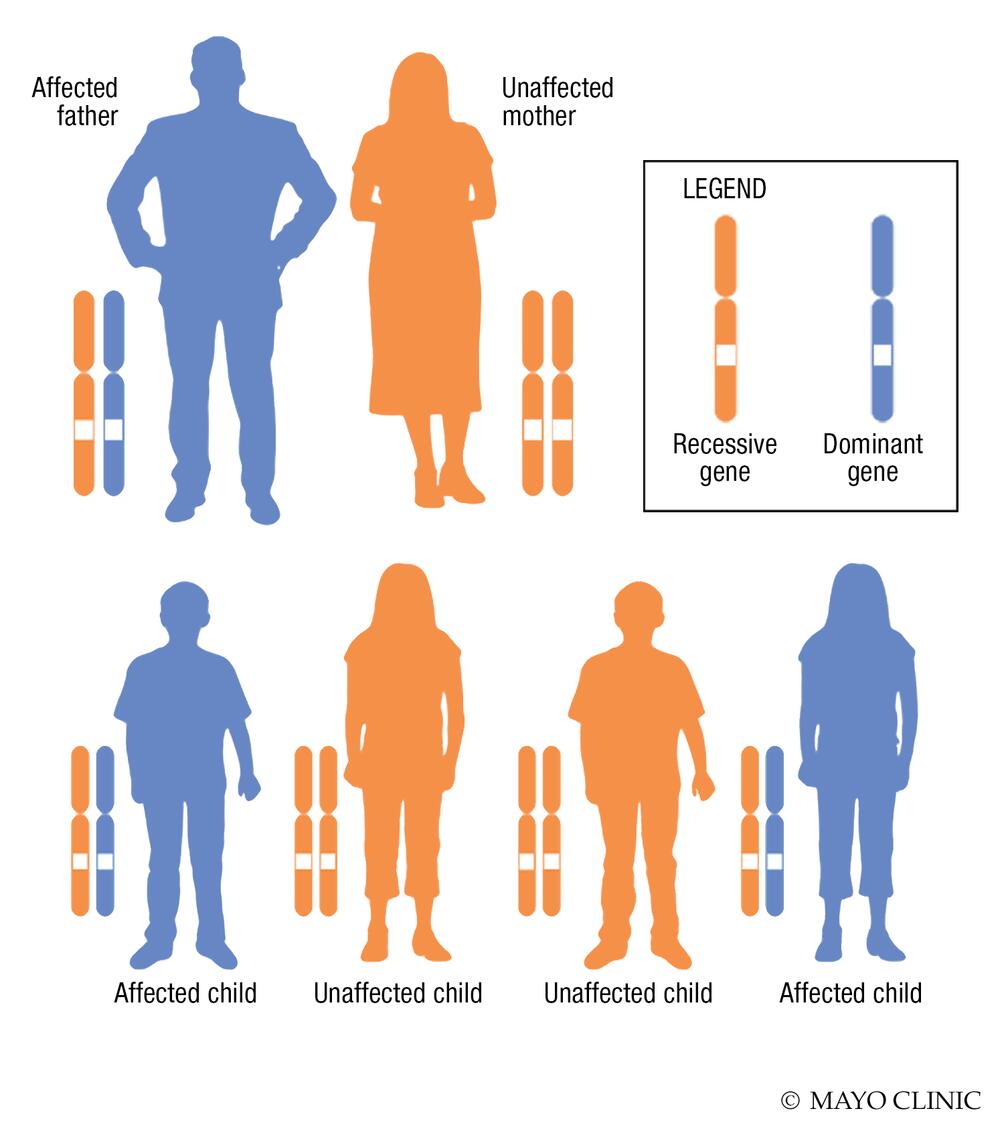
Patrón hereditario autosómico dominante
En un trastorno autosómico dominante, el gen modificado, también llamado mutación, es el gen dominante. Está ubicado en uno de los cromosomas no sexuales, llamados autosomas. Solo se necesita un gen modificado para verse afectado por este tipo de trastorno. Una persona con un trastorno autosómico dominante —en este caso, el padre— tiene un 50 % de probabilidades de tener un hijo con un gen modificado. Del mismo modo, tiene un 50 % de probabilidades de tener un hijo que no se vea afectado.
Complicaciones
La enfermedad de Creutzfeldt-Jakob tiene efectos graves en el cerebro y el cuerpo. Por lo general, esta enfermedad avanza rápidamente. Con el tiempo, las personas con la enfermedad de Creutzfeldt-Jakob se alejan de sus amigos y de su familia. Estas personas también pierden la capacidad para cuidar de sí mismas. Y muchas entran en un estado de coma. La enfermedad es siempre mortal.
Prevención
No se conoce ninguna forma de prevenir la enfermedad de Creutzfeldt-Jakob esporádica. Si tiene antecedentes familiares de enfermedades neurológicas, puede ser útil que hable con un asesor en genética. Los asesores pueden ayudarle a evaluar sus riesgos.
Prevenir la enfermedad de Creutzfeldt-Jakob relacionada con procedimientos médicos
Los hospitales y otras instituciones médicas siguen políticas claras para prevenir la enfermedad de Creutzfeldt-Jakob relacionada con procedimientos médicos, conocida como enfermedad de Creutzfeldt-Jakob iatrogénica. Las siguientes son algunas de estas medidas:
- Utilizar únicamente hormona del crecimiento humana artificial. Esta se utiliza en lugar de tomar la hormona de la glándula pituitaria humana.
- Destruir los instrumentos quirúrgicos que puedan haber estado expuestos a la enfermedad de Creutzfeldt-Jakob. Entre ellos, se incluyen los instrumentos utilizados en procedimientos que afectan al cerebro o al tejido nervioso de una persona que se sabe o se sospecha que tiene la enfermedad de Creutzfeldt-Jakob.
- Usar kits desechables para las punciones lumbares.
Para garantizar la seguridad del suministro de sangre, las personas con riesgo de exposición a la enfermedad de Creutzfeldt-Jakob o a la variante de esta enfermedad no se consideran aptas para donar sangre en los Estados Unidos. Esto comprende a personas que:
- Tienen un pariente consanguíneo a quien se le ha diagnosticado la enfermedad de Creutzfeldt-Jakob familiar. Los parientes consanguíneos incluyen al padre y la madre, tíos, abuelos y primos.
- Han recibido un injerto cerebral en la duramadre. La duramadre es el tejido que recubre el cerebro.
- Han recibido hormona del crecimiento humana de cadáveres.
El Reino Unido y otros países también tienen restricciones específicas con respecto a las donaciones de sangre de personas con riesgo de exposición a la enfermedad de Creutzfeldt-Jakob o a la variante de esta enfermedad.
Prevenir la variante de la enfermedad de Creutzfeldt-Jakob
El riesgo de contraer la variante de la enfermedad de Creutzfeldt-Jakob en los Estados Unidos sigue siendo muy bajo. Solo se informaron cuatro casos en los Estados Unidos. Según los Centros para el Control y la Prevención de Enfermedades (CDC, por sus siglas en inglés) de EE. UU., hay evidencia sólida que indica que, en estos casos, la enfermedad se contrajo en el extranjero.
En el Reino Unido, donde se presentaron la mayoría de los casos de la variante de la enfermedad de Creutzfeldt-Jakob, se informaron menos de 200 casos. La incidencia de esta enfermedad alcanzó su punto máximo en el Reino Unido entre los años 1999 y 2000, y ha disminuido desde entonces. En otros países, también se informó un número muy pequeño de otros casos de la variante de la enfermedad de Creutzfeldt-Jakob.
Hasta la fecha, no hay evidencia de que las personas puedan desarrollar la enfermedad de Creutzfeldt-Jakob por consumir carne de animales infectados por la enfermedad del desgaste crónico. No obstante, los Centros para el Control y la Prevención de Enfermedades recomiendan encarecidamente a los cazadores que tomen precauciones. Los Centros para el Control y la Prevención de Enfermedades recomiendan someter a pruebas a ciervos y alces antes de comer la carne en áreas donde se sabe que está presente la enfermedad del desgaste crónico. Además, los cazadores deben evitar disparar a ciervos o alces que parezcan enfermos, o tocar la carne de estos animales o de los que se encuentren muertos.
Regular las posibles fuentes de la variante de la enfermedad de Creutzfeldt-Jakob
La mayoría de los países ha tomado medidas para evitar que la carne infectada por la encefalopatía espongiforme bovina ingrese en el suministro de alimentos. Algunas de las medidas:
- Restricciones estrictas a la importación de ganado de países donde la encefalopatía espongiforme bovina es frecuente.
- Restricciones a la alimentación animal.
- Procedimientos estrictos para tratar con animales enfermos.
- Métodos de vigilancia y análisis para el seguimiento de la salud del ganado.
- Restricciones sobre qué partes del ganado pueden procesarse para la producción de alimentos.
CON-20371209
Mayo Clinic no respalda empresas ni productos. Los ingresos por publicidad respaldan nuestra misión sin fines de lucro.
Avisos comerciales y patrocinio
Publicaciones de Mayo Clinic
Consulta estos éxitos de venta y ofertas especiales en libros y boletines informativos de Publicaciones de Mayo Clinic.
