Fenilcetonuria Síntomas y causas
Descripción general
La fenilcetonuria es un trastorno hereditario poco frecuente que causa que un aminoácido denominado fenilalanina se acumule en el cuerpo. La fenilcetonuria se produce como consecuencia de un cambio en el gen de la fenilalanina hidroxilasa. Este gen ayuda a crear la enzima necesaria para descomponer la fenilalanina.
Sin la enzima necesaria para descomponer la fenilalanina, se puede desarrollar una peligrosa acumulación cuando una persona con fenilcetonuria ingiere alimentos que contienen proteína o consume aspartamo, un edulcorante artificial. Esto puede derivar, con el tiempo, en graves problemas de salud.
Durante el resto de sus vidas, las personas con fenilcetonuria (bebés, niños y adultos) deben seguir una dieta que limite la fenilalanina, que se encuentra mayormente en alimentos con proteínas. Los medicamentos más novedosos pueden permitir que algunas personas con fenilcetonuria lleven una alimentación con una cantidad ilimitada o mayor cantidad de fenilalanina.
En los Estados Unidos y muchos otros países, se examina a los bebés poco después del nacimiento para detectar si tienen fenilcetonuria. Aunque no existe una cura para la fenilcetonuria, reconocerla y comenzar de inmediato un tratamiento puede ayudar a prevenir limitaciones en las áreas del pensamiento, la comprensión y la comunicación (discapacidad intelectual) y problemas de salud más graves.
Síntomas
Los recién nacidos que tienen fenilcetonuria al principio no presentan ningún síntoma. Sin embargo, sin tratamiento, los bebés suelen manifestar signos de fenilcetonuria en pocos meses.
Los signos y síntomas de la fenilcetonuria que no se trata pueden ser leves o graves, como los siguientes:
- Olor similar al de la humedad en el aliento, la piel o la orina, causado por demasiada fenilalanina en el cuerpo.
- Problemas neurológicos, es decir, del sistema nervioso, que pueden incluir convulsiones.
- Erupciones cutáneas, como eczema.
- Piel, cabello y ojos más claros que los de los miembros de la familia, porque la fenilalanina no puede transformarse en melanina, que es el pigmento responsable del color de la piel y del cabello.
- Microcefalia, que consiste en un tamaño de la cabeza inusualmente pequeño.
- Hiperactividad.
- Discapacidad intelectual.
- Retraso en el desarrollo.
- Problemas de comportamiento, emocionales y sociales.
- Trastornos de salud mental
La gravedad varía
La gravedad de la fenilcetonuria depende del tipo.
- Fenilcetonuria clásica. La forma más grave del trastorno se llama fenilcetonuria clásica. Lo que sucede es que falta la enzima que se necesita para descomponer la fenilalanina, o bien hay una reducción grave de esta. Como consecuencia, los niveles elevados de fenilalanina pueden causar un daño cerebral grave.
- Formas menos graves de fenilcetonuria. En formas leves o moderadas, la enzima aún funciona un poco, por lo que los niveles de fenilalanina no son tan elevados, lo que se traduce en un menor riesgo de tener daño cerebral significativo.
Independientemente de la forma, la mayoría de los bebés, niños y adultos que tienen este trastorno requieren una dieta especial para la fenilcetonuria a fin de prevenir la discapacidad intelectual y otras complicaciones.
Embarazo y fenilcetonuria
Las personas que tienen fenilcetonuria y un embarazo corren el riesgo de tener otra forma de la afección también llamada fenilcetonuria materna. Si estas personas no siguen la dieta especial para la fenilcetonuria antes del embarazo y durante este, los niveles de fenilalanina en la sangre pueden llegar a ser altos y dañar al bebé en desarrollo.
También las personas que tienen tipos más leves de esta afección pueden poner en riesgo al feto si no siguen la dieta para la fenilcetonuria.
Los bebés nacidos de personas que tienen niveles altos de fenilalanina no suelen heredar la fenilcetonuria. Sin embargo, pueden tener problemas graves si el nivel de fenilalanina en la sangre de estas personas es alto durante el embarazo. Cuando nace, el bebé puede tener lo siguiente:
- Peso bajo al nacer
- Cabeza inusualmente pequeña
- Problemas en el corazón
Además, la fenilcetonuria materna puede hacer que el bebé tenga desarrollo tardío, discapacidad intelectual y problemas del comportamiento.
Cuándo consultar a un médico
Hable con el profesional de atención médica ante estas situaciones:
- Recién nacidos. Si el cribado neonatal de rutina demuestra que su bebé podría tener fenilcetonuria, el profesional de atención médica del niño iniciará un tratamiento alimentario de inmediato para prevenir problemas a largo plazo.
- Mujeres en edad fértil. Es especialmente importante para las mujeres que tienen antecedentes de fenilcetonuria que consulten a un profesional de atención médica y que sigan una dieta para la fenilcetonuria antes de tener un embarazo y durante el embarazo. Esto disminuye el riesgo de que los niveles altos de fenilalanina en la sangre hagan daño al feto.
- Adultos. Las personas que tienen fenilcetonuria necesitan atención médica de por vida. Es posible que los adultos que tienen fenilcetonuria y que suspendieron la dieta para esta enfermedad en la adolescencia puedan beneficiarse de una consulta con el profesional de atención médica. Retomar la dieta puede mejorar el funcionamiento mental y el comportamiento, así como prevenir un mayor daño al sistema nervioso central que pueden ocasionar los niveles altos de fenilalanina.
Causas
Una mutación genética, que consiste en un cambio en los genes, causa fenilcetonuria, que puede ser leve, moderada o grave. En una persona que tiene fenilcetonuria, un cambio en el gen de la fenilalanina hidroxilasa causa la falta o una cantidad reducida de las enzimas necesarias para procesar la fenilalanina, que es un aminoácido.
Se puede desarrollar una acumulación peligrosa de fenilalanina cuando una persona con fenilcetonuria consume alimentos con un alto contenido de proteínas, como leche, queso, frutos secos o carne, granos o cereales, como pan y pasta, o aspartamo, que es un edulcorante artificial.
Herencia
Para que un niño herede la fenilcetonuria, tanto la madre como el padre deben tener el gen alterado y transmitirlo. Este patrón de herencia se conoce como autosómico recesivo.
Es posible que el padre o la madre sea portador, es decir, que tenga el gen alterado que causa la fenilcetonuria, pero que no tenga la enfermedad. Si solo el padre o la madre tiene el gen alterado, no hay riesgo de trasmitirle la fenilcetonuria al hijo, pero es posible que el niño sea portador.
Es más frecuente que el padre y la madre que son portadores de este gen alterado sin saberlo les trasmitan la fenilcetonuria a sus hijos.
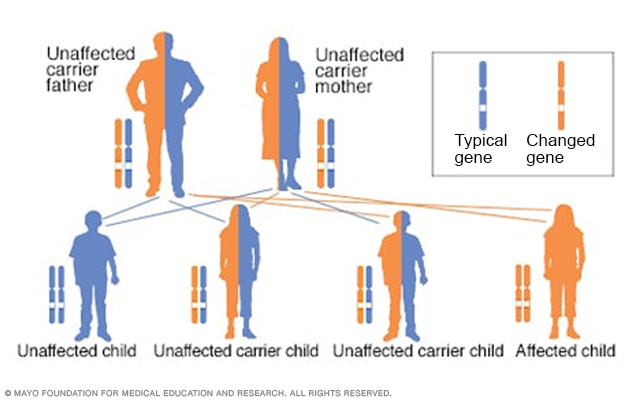
Patrón hereditario autosómico recesivo
La causa de la enfermedad de Wilson es un gen alterado que se transmite de padres y madres a hijos. Esto se denomina herencia autosómica recesiva. Heredar un gen alterado del padre o de la madre rara vez afecta la salud de una persona. La persona tiene un gen alterado y un gen típico. Cuando dos portadores del mismo gen alterado tienen un hijo, existe un 25 % de probabilidad de que el hijo herede dos genes típicos, un 50 % de probabilidad de que el hijo sea portador, pero que no se vea afectado, y un 25 % de probabilidad de que el hijo tenga la enfermedad de Wilson.
Factores de riesgo
Los siguientes son algunos factores de riesgo de heredar fenilcetonuria:
- Tener al padre y la madre con una alteración genética que causa fenilcetonuria. Tanto el padre como la madre deben trasmitir una copia del gen alterado para que su hijo sufra esta afección.
- Ser descendiente de determinada raza o etnia. La fenilcetonuria afecta a personas de la mayoría de las etnias del mundo. Sin embargo, en los Estados Unidos es más común en las personas descendientes de europeos y mucho menos común en las personas afrodescendientes.
Complicaciones
La fenilcetonuria que no se trata puede derivar en complicaciones en los bebés, los niños y los adultos que presentan el trastorno. Si las mujeres con esta afección tienen niveles elevados de fenilalanina en la sangre durante el embarazo, esto puede dañar al bebé no nacido.
La fenilcetonuria que no se trata puede llevar a lo siguiente:
- Daño cerebral irreversible y discapacidad intelectual marcada desde los primeros meses de vida
- Problemas neurológicos, como convulsiones y temblores
- En el caso de niños más grandes y adultos, problemas de conducta, emocionales y sociales
- Problemas graves de salud y desarrollo
Prevención
Si tiene síntomas de fenilcetonuria y está buscando un embarazo:
- Siga una dieta baja en fenilalanina. Las mujeres con fenilcetonuria pueden evitar dañar a su bebé en desarrollo si se ajustan o vuelven a una dieta baja en fenilalanina antes de tener un embarazo. Los suplementos nutricionales diseñados para las personas con fenilcetonuria pueden garantizar una cantidad suficiente de proteínas y otros nutrientes durante el embarazo. Si tiene fenilcetonuria, hable con el profesional de atención médica antes de buscar el embarazo.
- Considere el asesoramiento genético. Si tiene fenilcetonuria, un pariente cercano con fenilcetonuria o un hijo que tiene fenilcetonuria, es posible que se beneficie del asesoramiento genético antes de la concepción. Un médico que se especializa en genética médica (genetista) puede ayudarle a comprender mejor cómo se trasmite la fenilcetonuria en la familia. El especialista también puede ayudarle a determinar el riesgo de tener un hijo con fenilcetonuria y asistirlo con la planificación familiar.
CON-20376283
Mayo Clinic no respalda empresas ni productos. Los ingresos por publicidad respaldan nuestra misión sin fines de lucro.
Avisos comerciales y patrocinio
Publicaciones de Mayo Clinic
Consulta estos éxitos de venta y ofertas especiales en libros y boletines informativos de Publicaciones de Mayo Clinic.
