Síndrome de DiGeorge (síndrome de deleción del cromosoma 22q11.2) Síntomas y causas
Información general
El síndrome de DiGeorge, o síndrome de deleción 22q11.2, es una afección que se ocasiona cuando falta una pequeña parte del cromosoma 22. Esta deleción causa que varios sistemas corporales no se desarrollen bien.
El término síndrome de deleción 22q11.2 abarca términos que antes se consideraban afecciones diferentes. Estos términos incluyen el síndrome de DiGeorge, el síndrome velocardiofacial y otras afecciones causadas por la misma parte que falta del cromosoma 22. No obstante, las características pueden variar ligeramente.
Entre los problemas médicos comúnmente relacionados con el síndrome de deleción 22q11.2 se incluyen problemas cardíacos, inmunidad reducida, paladar hendido, complicaciones por niveles bajos de calcio, diversos problemas oculares y trastornos autoinmunitarios. Entre las complicaciones también se incluyen pérdida auditiva, diferencias en el esqueleto, los riñones y los genitales, y retraso en el desarrollo con problemas conductuales y emocionales.
La cantidad y la gravedad de los síntomas relacionados con el síndrome de deleción 22q11.2 varían. Sin embargo, se necesitan especialistas en diversos campos para tratar a casi todas las personas con este síndrome.
Síntomas
Los síntomas del síndrome de DiGeorge pueden variar en función de los sistemas corporales afectados y de la gravedad de los problemas. Algunos síntomas pueden ser evidentes al nacer, pero otros pueden no aparecer hasta más tarde en la infancia o en la edad adulta.
Algunos de los síntomas del síndrome de DiGeorge son los siguientes:
- Afecciones cardíacas, como problemas en la estructura del corazón y los vasos sanguíneos, o un soplo cardíaco y cianosis, que es cuando la piel se vuelve azulada debido a la mala circulación de la sangre.
- Infecciones frecuentes.
- Rasgos faciales distintivos, como mentón poco desarrollado, orejas con aspecto diferente, ojos muy separados, párpados caídos y punta de la nariz agrandada. También puede haber facies asimétrica con el llanto. Esto ocurre cuando los músculos de un lado de la boca no se desarrollan por completo, lo que deriva en que ese lado de la boca se caiga al llorar, aunque la cara parezca equilibrada en reposo.
- Paladar hendido, que es un agujero en la parte superior de la boca, u otros problemas en el paladar.
- Dificultad para alimentarse, falta de aumento de peso o problemas estomacales.
- Pérdida auditiva.
- Poco tono muscular.
- Problemas renales.
- Visión deficiente y otros problemas oculares.
- Nivel bajo de calcio en la sangre.
- Escoliosis.
Otros síntomas pueden incluir:
- Retraso en el crecimiento.
- Retraso en el desarrollo, como retrasos para rodar, enderezarse u otros hitos del desarrollo de los bebés.
- Retraso en el desarrollo del habla o voz nasal.
- Retrasos en el aprendizaje o discapacidades.
- Problemas de conducta.
Cuándo debe consultar a un médico
Otras afecciones pueden causar síntomas como el síndrome de deleción 22q11.2. Es importante obtener el diagnóstico adecuado cuanto antes si su hijo presenta alguno de los síntomas anteriores.
Los profesionales de atención médica pueden sospechar la existencia del síndrome de deleción 22q11.2:
- En el nacimiento. Si, cuando nace su hijo, se observa un problema cardíaco grave, paladar hendido u otros signos típicos del síndrome de deleción 22q11.2, es probable que le realicen pruebas antes de que salga del hospital.
- En consultas de control pediátrico. Las enfermedades o afecciones típicas del síndrome de deleción 22q11.2 pueden hacerse evidentes con el tiempo. Es posible que el profesional de atención médica de su hijo observe algún problema durante las consultas de control pediátrico o las revisiones anuales regulares.
Causas
Las personas tienen dos copias del cromosoma 22, una heredada del padre y otra de la madre. Si una persona tiene síndrome de DiGeorge, a una copia del cromosoma 22 le falta un segmento que incluye, aproximadamente, de 30 a 40 genes. Muchos de estos genes no han sido identificados con claridad y no se comprenden bien. La región faltante del cromosoma 22 se conoce como 22q11.2.
La deleción de los genes del cromosoma 22, por lo general, se produce como un evento aleatorio en el esperma del padre o en el óvulo de la madre. También puede producirse en las primeras etapas del desarrollo fetal. En casos pocos frecuentes, la deleción se transmite a un hijo por parte del padre o la madre que también tienen una deleción en el cromosoma 22, pero podrían tener menos síntomas o síntomas leves.
Factores de riesgo
Los bebés que no tienen una parte del cromosoma 22, específicamente en la región 22q11.2, tienen más riesgo de padecer el síndrome de DiGeorge. Debido a que falta esta parte, varios sistemas del cuerpo no se desarrollan correctamente.
Complicaciones
Las partes del cromosoma 22 que faltan en el síndrome de DiGeorge afectan el desarrollo de varios sistemas corporales. En consecuencia, la afección puede causar varios errores durante el desarrollo fetal.
- Problemas cardíacos. El síndrome de deleción 22q11.2 suele causar problemas cardíacos que pueden derivar en que la sangre rica en oxígeno sea demasiado escasa. Por ejemplo, los problemas pueden incluir un defecto del tabique ventricular, que es un agujero entre las dos cámaras inferiores del corazón. También puede haber un tronco arterioso, que se da cuando solo un vaso grande sale del corazón, en lugar de dos vasos. O bien, puede haber una tetralogía de Fallot, que es una combinación de cuatro problemas en la estructura del corazón.
- Hipoparatiroidismo. Las cuatro glándulas paratiroides del cuello regulan los niveles de calcio y de fósforo en el cuerpo. El síndrome de deleción 22q11.2 puede ocasionar que las glándulas paratiroides sean más pequeñas de lo normal y produzcan muy poca hormona paratiroidea. Esto deriva en hipoparatiroidismo. Esta afección hace que en la sangre haya niveles bajos de calcio y niveles altos de fósforo.
- Disfunción del timo. El timo, glándula que se encuentra debajo del esternón, es donde maduran las células T, un tipo de glóbulo blanco. Las células T maduras ayudan a combatir infecciones. En los niños con síndrome de deleción 22q11.2, el timo podría ser pequeño o podría no estar. Esto lleva a una función inmunitaria deficiente e infecciones frecuentes y graves.
- Paladar hendido. Una afección común del síndrome de deleción 22q11.2 es el paladar hendido, que es un agujero en la parte superior de la boca, con labio hendido o sin este. Otros problemas menos visibles en la estructura del paladar pueden dificultar la acción de tragar o la emisión de determinados sonidos del habla.
- Rasgos faciales distintivos. En algunas personas con síndrome de deleción 22q11.2, se pueden presentar diversos rasgos faciales particulares. Entre ellos, se incluyen orejas pequeñas y de posición baja, aberturas oculares (fisuras palpebrales) poco anchas, párpados caídos, cara relativamente larga, punta de la nariz agrandada (bulbosa) o surco corto o aplanado en el labio superior.
- Problemas de aprendizaje, conductuales y de salud mental. El síndrome de deleción 22q11.2 puede causar problemas en el desarrollo y la función del cerebro, lo que ocasiona problemas de aprendizaje, para socializar, del desarrollo o de conducta. Los retrasos en el desarrollo del habla en los niños pequeños son comunes, así como la dificultad para aprender. Algunos niños presentan trastorno por déficit de atención e hiperactividad o trastorno del espectro autista. En las etapas posteriores, hay un mayor riesgo de depresión, ansiedad y otras afecciones de salud mental.
- Afecciones autoinmunes. Las personas con síndrome de deleción 22q11.2 también pueden tener mayor riesgo de padecer afecciones autoinmunes, como artritis reumatoide o enfermedad de Graves.
- Otros problemas. Muchas afecciones médicas pueden estar relacionadas con el síndrome de deleción 22q11.2, como problemas de audición, problemas oculares y una función renal deficiente.
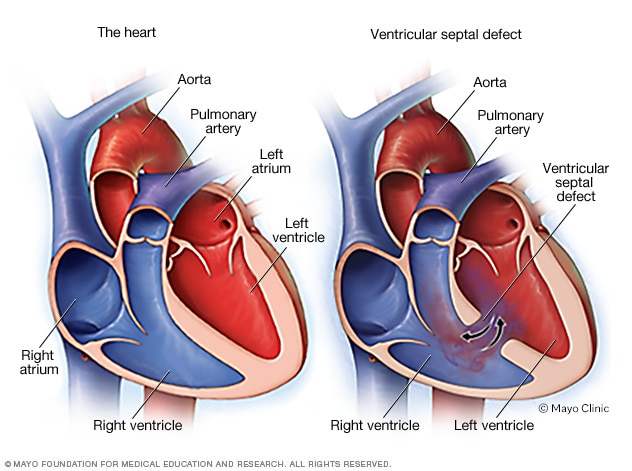
Defecto del tabique ventricular
El defecto del tabique ventricular consiste en un agujero en el corazón que es un defecto cardíaco congénito, es decir, está presente desde el nacimiento. El agujero se encuentra entre las cavidades inferiores del corazón (ventrículos derecho e izquierdo). Hace que la sangre oxigenada regrese a los pulmones en lugar de bombearse al resto del cuerpo.
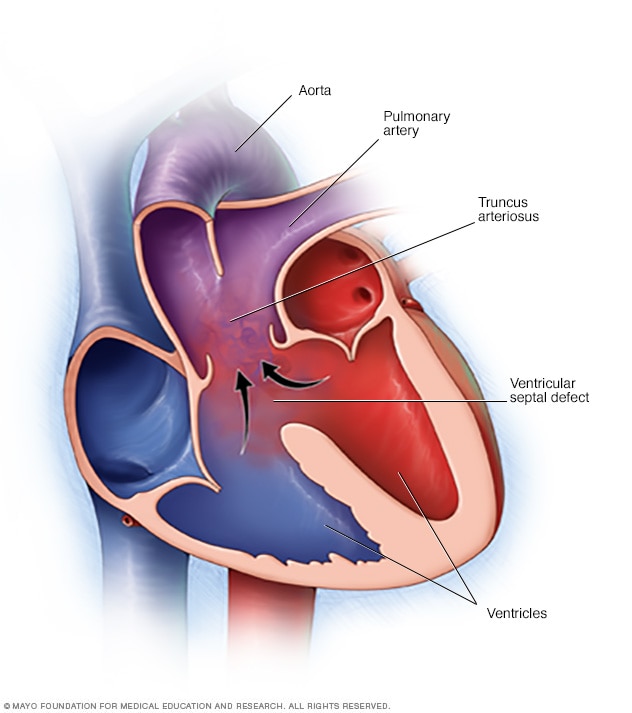
Tronco arterioso
Con el tronco arterioso, un vaso sanguíneo grande sale del corazón, en vez de dos vasos sanguíneos separados. Además, suele observarse un agujero en la pared que se encuentra en los ventrículos, es decir, entre las cavidades cardíacas inferiores. El agujero se denomina defecto septal ventricular. Con el tronco arterioso, la sangre oxigenada, que se muestra en rojo, y la sangre con poco oxígeno, que se muestra en azul, se mezclan. La sangre mezclada se muestra en morado. Esta sangre no tiene suficiente oxígeno para cubrir las necesidades del cuerpo.
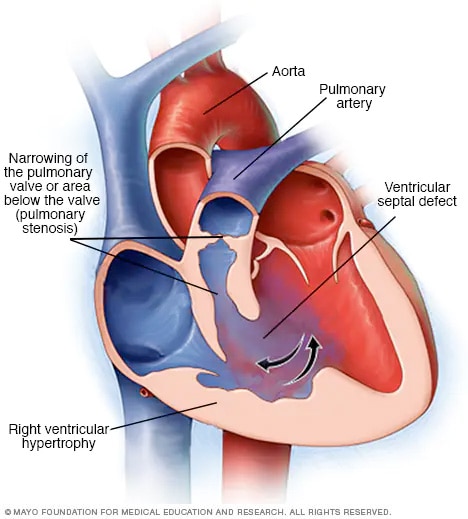
Tetralogía de Fallot
La tetralogía de Fallot es una combinación de cuatro alteraciones cardíacas presentes al nacer. Hay un defecto del tabique ventricular, que es un agujero en el corazón. También se produce un estrechamiento de la válvula pulmonar u otra zona a lo largo de la vía entre el corazón y los pulmones. La estenosis pulmonar es el estrechamiento de la válvula pulmonar. La aorta, que es la arteria principal del cuerpo, está mal situada. Hay hipertrofia ventricular derecha, que es cuando la pared de la cavidad inferior derecha del corazón se engrosa. La tetralogía de Fallot altera el flujo sanguíneo a través del corazón y hacia el resto del cuerpo.
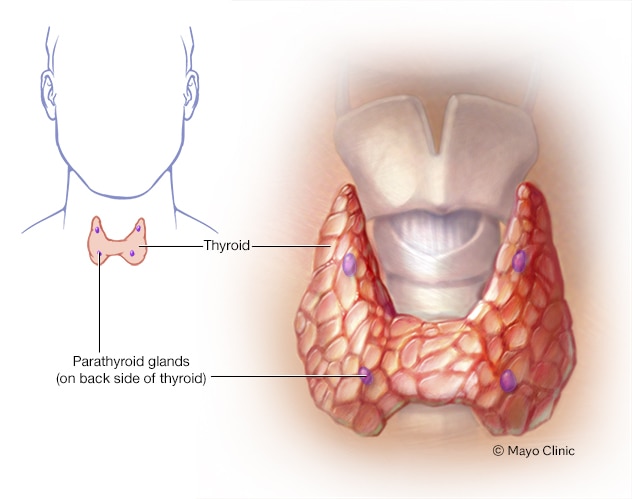
Glándulas paratiroides
Las cuatro pequeñas glándulas paratiroides, que están detrás de la tiroides, liberan la hormona paratiroidea. La hormona participa en el control de los niveles de los minerales calcio y fósforo en el cuerpo.
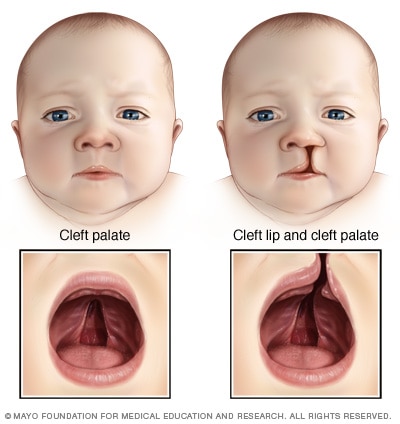
Paladar hendido
Un paladar hendido es una abertura o división en la parte superior de la boca que se produce cuando el tejido no se cierra por completo durante el desarrollo en el vientre antes del nacimiento. Un paladar hendido también suele implicar una división en el labio superior (labio hendido), pero puede presentarse sin afectar el labio.
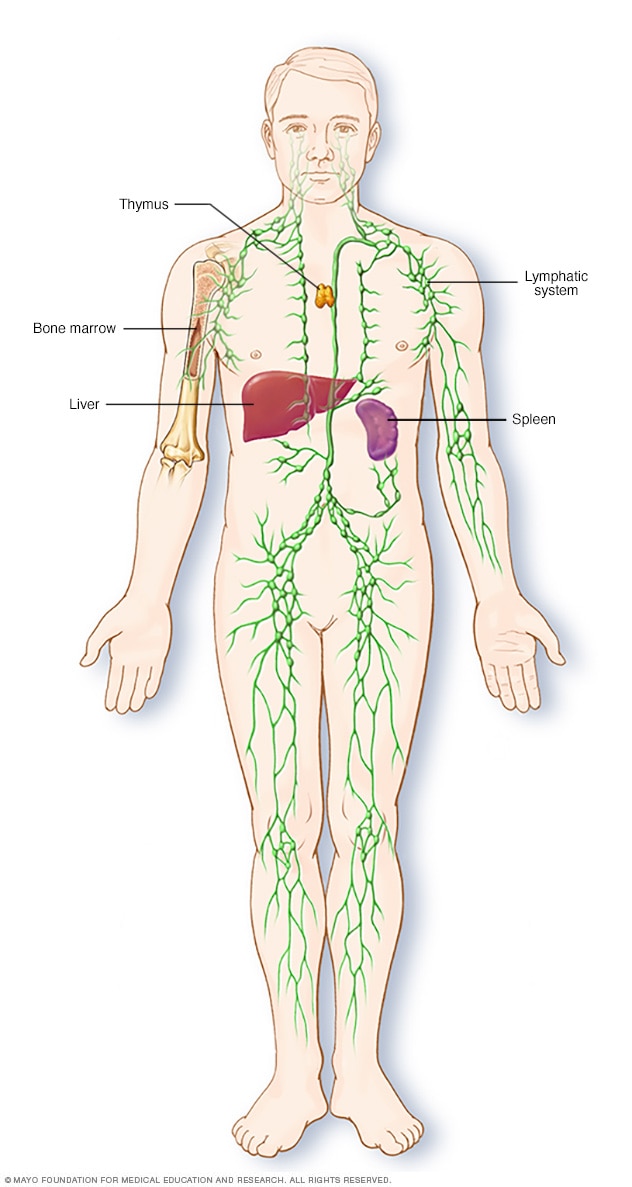
Partes del sistema inmunitario
El sistema linfático forma parte del sistema inmunitario del cuerpo, que protege contra infecciones y enfermedades. Este sistema incluye el bazo, el timo, los ganglios linfáticos y los canales linfáticos, así como las amígdalas y las adenoides.
Prevención
En algunos casos, el padre o la madre afectados pueden transmitir el síndrome DiGeorge a un hijo. Si lo preocupan los antecedentes familiares del síndrome de deleción 22q11.2 o si ya tiene un hijo con este síndrome, puede acudir a un médico especializado en afecciones genéticas. A este médico se lo conoce como genetista. También puede acudir a un consejero genético a fin de que le brinde ayuda para planificar futuros embarazos.
CON-20319021
Mayo Clinic no respalda empresas ni productos. Los ingresos por publicidad respaldan nuestra misión sin fines de lucro.
Avisos comerciales y patrocinio
Publicaciones de Mayo Clinic
Consulta estos éxitos de venta y ofertas especiales en libros y boletines informativos de Publicaciones de Mayo Clinic.
