戈谢病
    症状与病因

    2026 年 9 月 25 日

    概述

    戈谢病是一种罕见的遗传性状况,会导致一种脂类物质在组织中积聚。这种积聚会导致组织和器官的损伤和功能障碍。脾脏、肝脏和骨骼最常受累。

    戈谢病通常分为三种类型。超过 90% 的病例属于 1 型。

    主要治疗方法是分解这种脂类物质或抑制其生成。定期进行检查以监测治疗效果并寻找组织损伤的体征。

    1 型戈谢病在具有东欧和中欧犹太血统的人群(也称为阿什肯纳兹犹太人)中更为常见。

    症状

    所有类型的戈谢病都有一些相同的症状,但每种类型都存在一些重要差异。

    1 型

    症状的严重程度各不相同。在某些情况下,医务人员可能会在症状出现之前发现疾病的迹象。症状最常出现在儿童或青少年时期,但任何年龄均可发病。1 型戈谢病的体征和症状包括:

    • 器官肿大。 脾脏显著肿大。肝脏也可能肿大。其影响可能包括:
      • 由于血小板滞留在脾脏中,容易出现瘀伤或出血。
      • 脾脏或肝脏组织损伤或瘢痕形成。
      • 腹部疼痛或不适。
    • 骨骼状况。 骨骼脆弱和畸形可能导致:
      • 骨痛。
      • 即使没有明显损伤,也可能发生骨折。
    • 骨髓疾病。 骨髓可能无法产生足够的健康血细胞,从而引起:
      • 血小板生成减少,导致容易出现瘀伤或出血。
      • 红细胞生成减少,引发疲劳。
    • 肺病。 少数情况下,该疾病可能由于以下原因影响呼吸:
      • 肺组织损伤。
      • 脾脏或肝脏肿大导致肺部受限。
      • 肺部高血压。
    • 生长障碍。 一些患有 1 型戈谢病的儿童会出现:
      • 生长迟缓或发育受限。
      • 青春期延迟。

    2 型

    2 型戈谢病最不常见。这种疾病会导致脑干中的细胞迅速丢失。脑的这一部分控制着呼吸、肌肉运动控制和其他重要功能。

    症状在出生后前几个月内出现。通常在两年内死亡。

    3 型

    3 型戈谢病可引发 1 型戈谢病的症状。它还会导致一些神经系统疾病和脑细胞的逐渐丢失。症状始于儿童时期。其中包括:

    • 眼球运动障碍。
    • 肌痉挛。
    • 癫痫发作。
    • 青少年或成年早期肌肉控制能力丧失。
    • 青少年或成年早期失智症。

    何时就医

    如果您或孩子出现戈谢病相关症状,请与医务人员约诊。

    病因

    一种被称为葡萄糖脑苷脂的脂肪物质是细胞膜的一部分,在细胞活动中发挥重要作用。细胞死亡时,一种特殊的酶会分解这种脂肪物质。

    在戈谢病中,负责制造这种酶的基因发生了异常改变,称为突变。脂肪物质无法分解。相反,它们会在负责吞噬死细胞碎片的白细胞中积聚。

    这些不规则的白细胞称为戈谢细胞,会损害组织。

    遗传模式
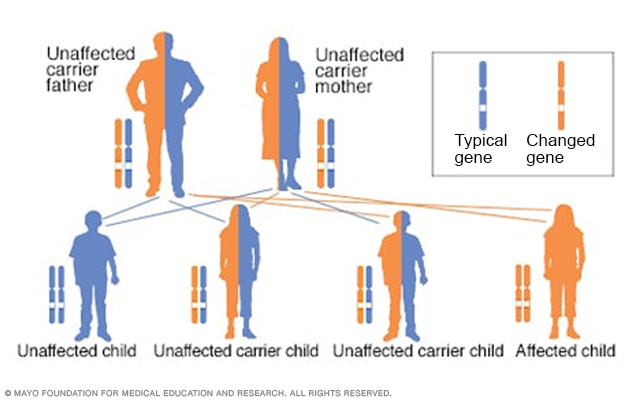
    常染色体隐性遗传模式

    常染色体隐性遗传模式

    威尔逊氏症是从父母双方各遗传一个发生改变的基因引起的。这被称为常染色体隐性遗传。从父母一方遗传一个发生改变的基因很少会影响一个人的健康。这个人携带有一个发生改变的基因和一个正常基因。若父母双方均为同一基因变异的携带者,其子女有 25% 的概率遗传两个正常基因,有 50% 的概率成为携带者但不发病,有 25% 的概率罹患威尔逊氏症。

    如果父母双方都携带与戈谢病相关的基因突变,则孩子会遗传戈谢病。孩子会从父母双方各获得一个突变基因。这种遗传模式称为常染色体隐性遗传。

    只遗传一个突变基因的孩子不会患上该疾病。但他们又会把突变遗传给后代。

    风险因素

    有东欧和中欧犹太人血统的人(称为阿什肯纳兹犹太人)患 1 型戈谢病的风险高于一般人群。

    并发症

    1 型戈谢病的并发症包括:

    • 帕金森病风险。 1 型戈谢病患者患上帕金森病的风险高于一般人群。携带一个戈谢病相关基因突变者也有更高患病风险。另外,患上路易体失智这种相关疾病的风险也会增加。
    • 癌症风险。 1 型戈谢病患者患上骨髓和血液癌症的风险会增加。
    • 妊娠并发症。 戈谢病症状在妊娠期间可能会加重。此外,产后出血的风险也会增加。
    1. Pyeritz RE, et al., eds. Lysosomal storage disorders. In: Emery and Rimoin's Principles and Practice of Medical Genetics and Genomics: Metabolic Disorders. 7th ed. Elsevier; 2021. https://www.clinicalkey.com. Accessed Dec. 10, 2024.
    2. Hughes D, et al. Gaucher disease: Pathogenesis, clinical manifestations, and diagnosis. https://www.uptodate.com/contents/search. Accessed Dec. 9, 2024.
    3. Marcdante KJ, et al., eds. Defects in metabolism of lipids. In: Nelson Essentials of Pediatrics. 9th ed. Elsevier; 2023. https://www.clinicalkey.com. Accessed Dec. 9, 2024.
    4. Hughes D, et al. Gaucher disease: Treatment. https://www.uptodate.com/contents/search. Accessed Dec. 9, 2024.
    5. Goldman L, et al., eds. Lysosomal storage diseases. In: Goldman-Cecil Medicine. 27th ed. Elsevier; 2024. https://www.clinicalkey.com. Accessed Dec. 9, 2024.
    6. Imbalzano G, et al. Neurological symptoms in adults with Gaucher disease: A systematic review. Journal of Neurology. 2024; doi:10.1007/s00415-024-12439-5.
    7. Hughes D, et al. Gaucher disease: Initial assessment, monitoring, and prognosis. https://www.uptodate.com/contents/search. Accessed Dec. 9, 2024.

    CON-20248806

    一份馈赠,无穷力量——今天就来伸出援手!

    您的捐赠可以抵税。请您慷慨解囊,和我们一起进行尖端研究和医护,共同推动医学的改变。