
Descripción general
Con el paso del tiempo, la enfermedad de Huntington ocasiona el deterioro de las células nerviosas. La enfermedad afecta los movimientos, la capacidad de pensar y la salud mental de una persona.
La enfermedad de Huntington es poco común. Suele transmitirse a través de un gen modificado del padre o la madre.
Los síntomas de la enfermedad de Huntington pueden presentarse en cualquier momento, pero a menudo comienzan cuando las personas tienen entre 30 y 40 años. Si la enfermedad se presenta antes de los 20 años, se llama enfermedad de Huntington juvenil. Cuando la enfermedad de Huntington se presenta de manera temprana, los síntomas pueden ser diferentes y es posible que la enfermedad progrese más rápido.
Hay medicamentos disponibles para ayudar a controlar los síntomas de la enfermedad de Huntington. Sin embargo, los tratamientos no pueden prevenir el deterioro físico, mental y conductual causado por la enfermedad.
Síntomas
La enfermedad de Huntington normalmente ocasiona trastornos del movimiento. También causa afecciones de salud mental y problemas para pensar y planificar. Estas afecciones pueden ocasionar una amplia gama de síntomas. Los primeros síntomas varían ampliamente según la persona. Algunos síntomas parecen ser peores o tienen un mayor efecto sobre la capacidad funcional. La intensidad de estos síntomas puede cambiar durante el curso de la enfermedad.
Trastornos del movimiento
Los trastornos del movimiento relacionados con la enfermedad de Huntington pueden causar movimientos que no se pueden controlar, lo que se denomina corea. Las corea son movimientos involuntarios que afectan a todos los músculos del cuerpo, concretamente a los que se encuentran en los brazos y las piernas, la cara y la lengua. También pueden afectar la capacidad de hacer movimientos voluntarios. Algunos de los síntomas son los siguientes:
- Movimientos espasmódicos o de contorsión involuntarios.
- Rigidez muscular o contractura muscular.
- Movimientos oculares lentos o inusuales.
- Problemas para caminar o mantener la postura y el equilibrio.
- Problemas para hablar o tragar.
Las personas con enfermedad de Huntington tampoco pueden controlar los movimientos voluntarios. Esto puede tener un impacto mayor que los movimientos involuntarios causados por la enfermedad. Tener problemas con los movimientos voluntarios puede afectar la capacidad de la persona para trabajar, hacer actividades cotidianas, comunicarse y ser independiente.
Afecciones cognitivas
La enfermedad de Huntington a menudo causa problemas con las habilidades cognitivas. Entre estos síntomas, se pueden incluir los siguientes:
- Problemas para organizarse, establecer prioridades o enfocarse en tareas.
- Falta de flexibilidad o quedarse atascado en un pensamiento, conducta o acción, conocido como perseveración.
- Falta de control de los impulsos, que puede tener como consecuencia arrebatos, actuar sin pensar y promiscuidad sexual.
- Falta de conciencia sobre las conductas y aptitudes propias.
- Lentitud para procesar pensamientos o encontrar las palabras indicadas.
- Problemas para aprender información nueva.
Afecciones de salud mental
La afección de salud mental más frecuente relacionada con la enfermedad de Huntington es la depresión. Y no se trata solamente de una reacción al recibir el diagnóstico de enfermedad de Huntington. Por el contrario, la depresión parece ocurrir debido a daño en el cerebro y cambios en el funcionamiento cerebral. Algunos de los síntomas son los siguientes:
- Irritabilidad, tristeza o apatía.
- Aislamiento social.
- Problemas para dormir.
- Fatiga y pérdida de energía.
- Pensamientos sobre la muerte, morir o el suicidio.
Otras enfermedades de salud mental comunes incluyen las siguientes:
- Trastorno obsesivo compulsivo, una afección que se caracterizada por la presencia de pensamientos recurrentes e invasivos y por comportamientos que se repiten una y otra vez.
- Manía, que puede ocasionar un estado de ánimo elevado, hiperactividad, conductas impulsivas y autoestima excesiva.
- Trastorno bipolar, una afección con episodios alternados de depresión y manía.
La pérdida de peso también es común en las personas que padecen la enfermedad de Huntington, especialmente a medida que la enfermedad empeora.
Síntomas de la enfermedad de Huntington juvenil
En las personas más jóvenes, la enfermedad de Huntington comienza y evoluciona de forma ligeramente diferente a como lo hace en los adultos. Entre los síntomas que pueden aparecer al principio del curso de la enfermedad se incluyen los siguientes:
- Cambios en la conducta.
-
- Problemas para prestar atención.
- Disminución repentina del desempeño escolar general.
- Problemas de comportamiento, como ser agresivo o perturbador.
- Cambios físicos.
-
- Músculos contraídos y rígidos que afectan a la hora de caminar, especialmente en los niños pequeños.
- Movimientos leves que no se pueden controlar, conocidos como temblores.
- Caídas frecuentes o torpeza.
- Convulsiones.
Cuándo consultar a un médico
Consulte con el profesional de atención médica si observa cambios en los movimientos, en el estado emocional o en la capacidad mental. Los síntomas de la enfermedad de Huntington también pueden estar ocasionados por varias afecciones diferentes. Por lo tanto, es importante obtener un diagnóstico completo y rápido.
Causas
La enfermedad de Huntington es causada por una diferencia en un solo gen que se transmite de padres y madres a hijos. La enfermedad de Huntington sigue un patrón de herencia autosómico dominante. Esto significa que una persona necesita solo una copia del gen atípico para desarrollar el trastorno.
A excepción de los cromosomas sexuales, una persona hereda dos copias de cada gen, una copia del padre y una copia de la madre. Un padre o una madre con un gen atípico podría transmitir la copia atípica del gen o la copia sana. Por ello, cada hijo tiene un 50 por ciento de posibilidades de heredar el gen que causa la afección genética.
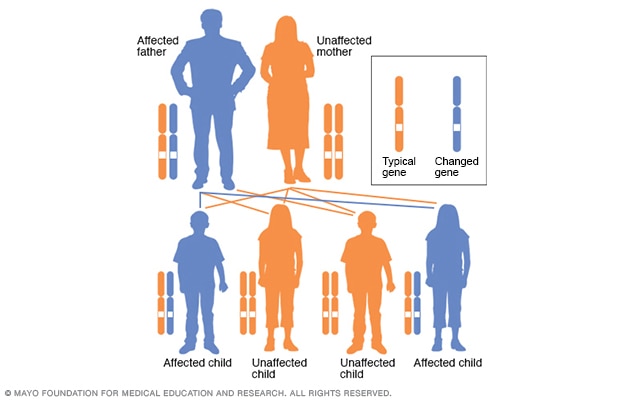
Patrón hereditario autosómico dominante
En un trastorno autosómico dominante, el gen alterado es un gen dominante. Está ubicado en uno de los autosomas, que son los cromosomas no sexuales. Solo se necesita un gen alterado para que una persona se vea afectada por este tipo de afección. Una persona con un trastorno autosómico dominante, en este caso, el padre, tiene un 50 % de probabilidades de tener un hijo con un gen alterado y un 50 % de probabilidades de tener un hijo que no se vea afectado.
Factores de riesgo
Las personas que tienen un padre o una madre con enfermedad de Huntington corren el riesgo de padecer la enfermedad ellas mismas. Los hijos de un padre o una madre con enfermedad de Huntington tienen un 50 % de probabilidades de padecer la alteración genética que causa la enfermedad.
Complicaciones
Tras el inicio de la enfermedad de Huntington, la capacidad funcional de una persona empeora progresivamente con el tiempo. La rapidez con que empeora la enfermedad y el tiempo que tarda varían. El tiempo desde la aparición de los primeros síntomas hasta la muerte por lo general es de 10 a 30 años. La enfermedad de Huntington juvenil generalmente provoca la muerte en un plazo de 10 a 15 años después de la aparición de los síntomas.
La depresión relacionada con la enfermedad de Huntington puede aumentar el riesgo de suicidio. Algunas investigaciones sugieren que el riesgo de suicidio es mayor antes del diagnóstico y también cuando la persona pierde independencia.
Con el tiempo, una persona que tiene la enfermedad de Huntington requerirá ayuda con todas las actividades cotidianas y los cuidados. En las etapas finales de la enfermedad, la persona probablemente quede postrada en una cama y sin poder hablar. Por lo general, una persona con la enfermedad de Huntington puede comprender lo que se dice y reconoce a sus amigos y familiares; sin embargo, otras personas no reconocerán a sus familiares.
Las causas frecuentes de muerte comprenden las siguientes:
- Neumonía u otras infecciones.
- Lesiones relacionadas con caídas.
- Complicaciones relacionadas con la dificultad para tragar.
Prevención
Es posible que a las personas que tienen antecedentes familiares conocidos de enfermedad de Huntington les preocupe saber si les trasmitirán el gen de Huntington a sus hijos. Pueden considerar pruebas genéticas y opciones de planificación familiar.
Si el padre o la madre que está en riesgo considera someterse a pruebas genéticas, quizás sea útil programar una cita con un consejero genético. El consejero genético explica los posibles riesgos de un resultado positivo de la prueba, que puede indicar que el padre o la madre desarrollará la enfermedad. Además, las parejas deben tomar decisiones adicionales con respecto a si tendrán hijos o si considerarán otras alternativas. Pueden decidir someterse a análisis prenatales para detectar el gen o recurrir a la fertilización in vitro con esperma u óvulos de donantes.
Otra opción para las parejas es la fertilización in vitro y el diagnóstico genético preimplantacional. En este proceso, se extraen los óvulos de los ovarios y se fecundan con el esperma del padre en un laboratorio. Se analizan los embriones para detectar la existencia del gen de Huntington y se implantan en el útero de la madre solo los que hayan dado negativo en el análisis del gen de Huntington.
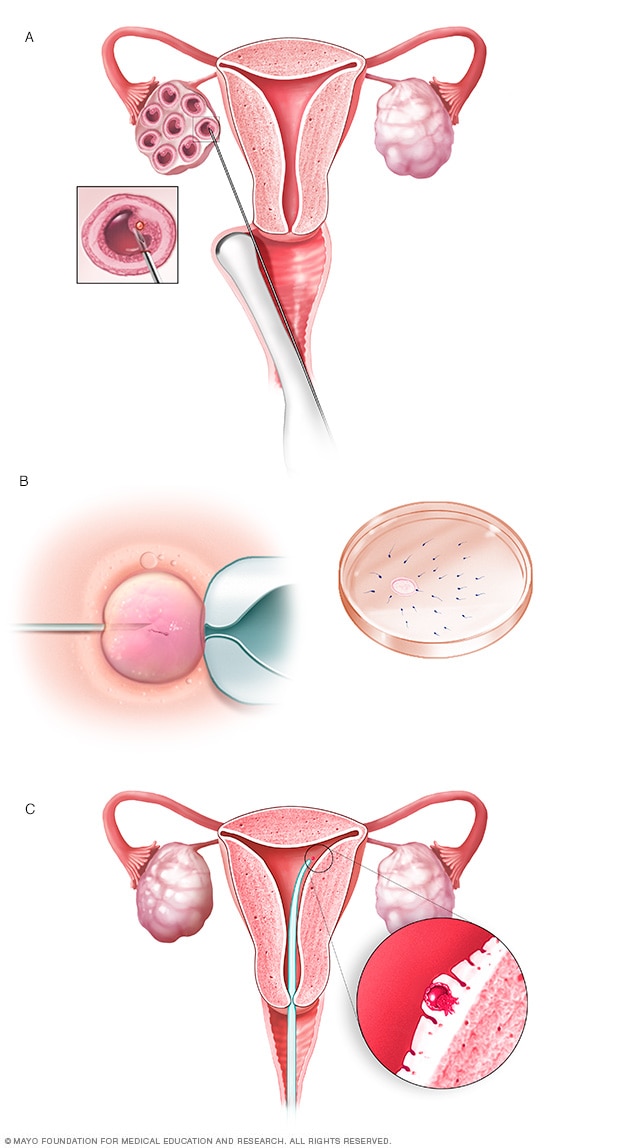
Fertilización in vitro
Durante la fertilización in vitro, se extraen los óvulos de unos sacos, llamados folículos, dentro del ovario (A). El óvulo se fertiliza al inyectar un solo espermatozoide dentro del óvulo o al mezclar el óvulo con el esperma en una placa de Petri (B). El óvulo fecundado, que también se conoce como embrión, se transfiere al interior del útero (C).